Le fibrosarcome est l’une des formes les plus redoutables de sarcomes des tissus mous. Tumeur maligne rare, il se développe à partir des fibroblastes, ces cellules du tissu conjonctif responsables de la synthèse du collagène. Lorsqu’un patient reçoit ce diagnostic, ou qu’un proche l’apprend., les questions affluent immédiatement : de quoi s’agit-il exactement? Quelles sont les chances de guérison? Quels traitements existent? Si vous tapez “fibrosarcome” sur Google, vous tombez souvent sur des résultats mêlant cas humains et cas vétérinaires (chat, chien), ce qui brouille la compréhension. Cet article lève cette confusion et vous offre une réponse complète, structurée et basée sur les données médicales les plus récentes disponibles à ce jour en 2026.
Sommaire
- Qu’est-ce qu’un fibrosarcome? Définition et classification
- Épidémiologie : qui est touché et à quelle fréquence?
- Causes, facteurs de risque et profil génétique
- Symptômes et présentation clinique
- Diagnostic : imagerie, biopsie et anatomopathologie
- Staging TNM et évaluation du pronostic
- Traitements du fibrosarcome humain
- Espérance de vie et taux de survie par stade
- Suivi post-traitement et surveillance des récidives
- Fibrosarcome vs autres sarcomes des tissus mous
- Fibrosarcome chez l’animal : chat et chien
- FAQ : fibrosarcome, espérance de vie et questions des patients
Qu’est-ce qu’un fibrosarcome? Définition et classification
Le fibrosarcome tire son nom de deux racines : fibro-, qui renvoie aux fibroblastes, et -sarcome, suffixe indiquant la malignité de la tumeur. Concrètement, il s’agit d’une prolifération anarchique de fibroblastes et de myofibroblastes, cellules productrices de fibres de collagène et de tissu conjonctif. Cette prolifération forme une masse tumorale qui envahit progressivement les structures avoisinantes et peut émettre des métastases à distance, en particulier vers les poumons.
Classification histologique
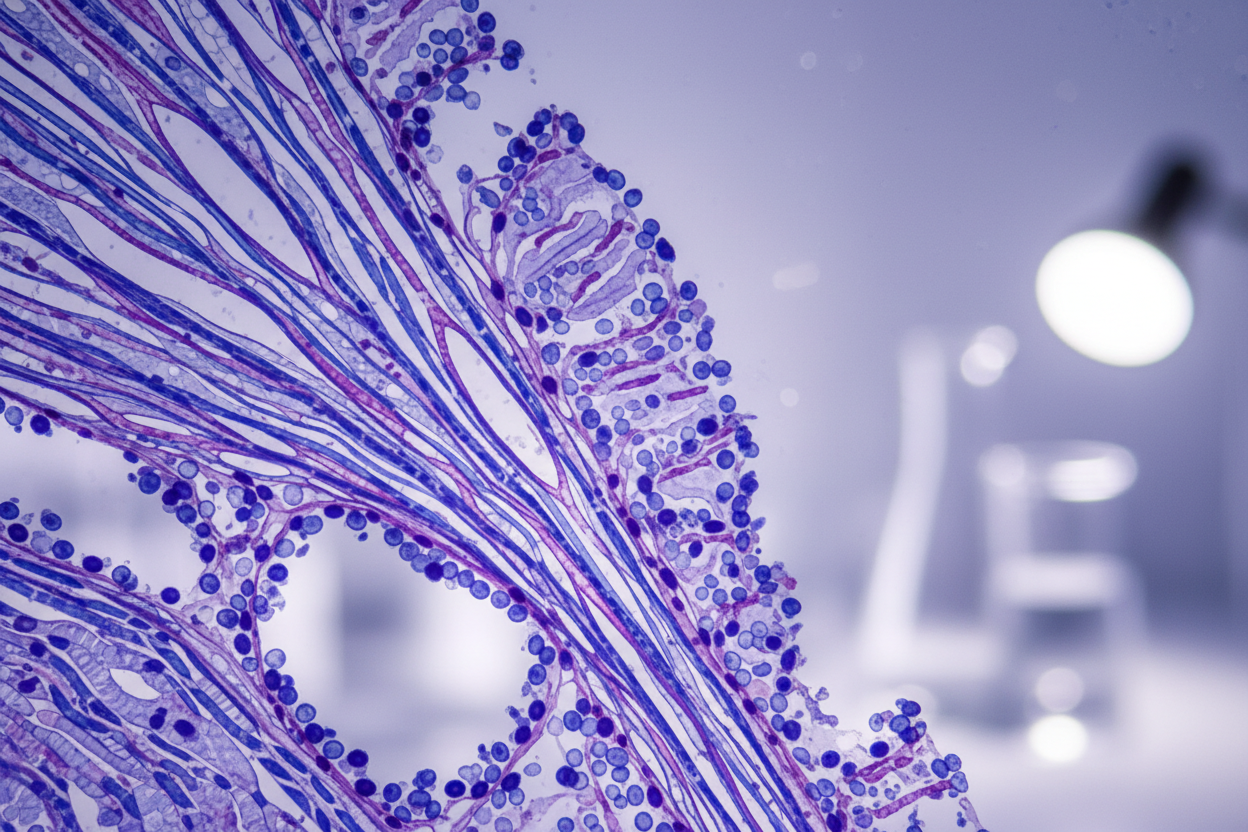
Sur le plan histologique, les fibrosarcomes sont caractérisés par une architecture dite “en arête de poisson” ou patron en chevrons (herringbone pattern) : les cellules tumorales s’organisent en faisceaux qui se croisent à angle oblique, formant un motif reconnaissable par le pathologiste. Cette architecture est l’un des critères diagnostiques clés, même si elle n’est pas exclusive au fibrosarcome.
Comme d’autres sarcomes des tissus mous chez le chien, l’hémangiosarcome représente une tumeur maligne rare mais agressive, ce qui justifie une prise en charge rapide et adaptée en consultant les ressources spécialisées disponibles, notamment en comparant l’hémangiosarcome chez le chien et ses symptômes avec les présentations cliniques du fibrosarcome.
Les fibrosarcomes sont classés selon leur grade de malignité (système FNCLCC en France, Fédération Nationale des Centres de Lutte Contre le Cancer) :
- Grade 1 (bien différencié) : cellules proches du tissu normal, croissance lente, faible risque métastatique.
- Grade 2 (modérément différencié) : atypies cellulaires significatives, potentiel métastatique intermédiaire.
- Grade 3 (peu différencié ou indifférencié) : cellules très anormales, taux de mitoses élevé, agressivité maximale.
Le grade histologique est l’un des facteurs pronostiques les plus puissants : les fibrosarcomes de grade 3 ont un risque de métastases à distance nettement supérieur aux grades 1 et 2.
Il existe également des variantes histologiques notables, parmi lesquelles le fibrosarcome infantile (ou desmoplastique congénital), qui touche les enfants de moins de 5 ans et présente un pronostic beaucoup plus favorable que la forme adulte, ainsi que le fibrosarcome osseux (ou fibrosarcome central de l’os), qui se développe à l’intérieur d’un os et diffère des formes des tissus mous.
Épidémiologie : qui est touché et à quelle fréquence?
Le fibrosarcome est une tumeur rare. Les sarcomes des tissus mous dans leur ensemble représentent moins de 1 % de l’ensemble des cancers chez l’adulte. Au sein de cette famille déjà restreinte, le fibrosarcome “pur” est devenu encore plus rare depuis les années 1990 : avec l’amélioration des techniques immunohistochimiques, de nombreuses tumeurs autrefois classées fibrosarcomes ont été reclassées dans d’autres entités (histiocytofibrome malin, aujourd’hui appelé sarcome pléomorphe indifférencié, liposarcome dédifférencié, etc.).
L’incidence annuelle des sarcomes des tissus mous est estimée à environ 3 à 5 cas pour 100 000 habitants en Europe. Le fibrosarcome “pur” de l’adulte représente une proportion minoritaire de cet ensemble, probablement moins de 5 % des sarcomes des tissus mous selon les séries histologiques récentes. En chiffres absolus, il survient chez quelques centaines de patients par an en France.
L’âge médian au diagnostic chez l’adulte se situe entre 40 et 55 ans, bien que la maladie puisse survenir à tout âge. Les hommes semblent légèrement plus touchés que les femmes dans certaines séries, mais la différence de sexe n’est pas aussi marquée que pour d’autres sarcomes. La localisation préférentielle est constituée par les extrémités, en particulier les membres inférieurs (cuisse, genou, jambe), ainsi que la région tronc/rétropéritonéale. Les formes des membres représentent plus de 50 % des cas dans la plupart des séries publiées.
Causes, facteurs de risque et profil génétique
La grande majorité des fibrosarcomes surviennent de façon sporadique, sans cause clairement identifiable. Cependant, plusieurs facteurs de risque sont reconnus.
Exposition aux rayonnements ionisants
Le fibrosarcome radio-induit est une entité bien documentée. Il peut apparaître plusieurs années, parfois dix à vingt ans. Après une radiothérapie administrée pour traiter un autre cancer. Ce type de sarcome secondaire est généralement situé dans le champ d’irradiation initial et présente souvent un grade élevé, ce qui complique la prise en charge.
Facteurs chimiques et traumatiques
Une exposition prolongée à certains agents chimiques (herbicides chlorophénols, dioxines) a été associée à un risque accru de sarcome des tissus mous dans plusieurs études épidémiologiques. Un antécédent de cicatrice ancienne ou de corps étranger chronique a également été évoqué, bien que le lien de causalité reste difficile à établir formellement.
Profil génétique et mutations associées
Le fibrosarcome infantile présente une anomalie chromosomique caractéristique et très spécifique : la translocation t(12. 15)(p13. Q25), qui génère le gène de fusion ETV6-NTRK3. Cette fusion active en permanence une voie de signalisation pro-proliférative. Sa détection est non seulement un marqueur diagnostique majeur, mais aussi une cible thérapeutique : les inhibiteurs de TRK (comme le larotrectinib ou l’entrectinib) ont montré des réponses remarquables dans les tumeurs porteuses de cette fusion, y compris chez les jeunes enfants.
Pour les fibrosarcomes de l’adulte, le profil génétique est plus complexe et souvent moins spécifique. Des altérations de TP53, des pertes d’hétérozygotie en 17p, et diverses anomalies numériques des chromosomes sont fréquemment observées, sans qu’une translocation unique et récurrente identique à celle de la forme infantile ait été décrite.
Syndromes génétiques prédisposants
Certains syndromes héréditaires augmentent significativement le risque de développer un sarcome des tissus mous, dont potentiellement un fibrosarcome : la neurofibromatose de type 1 (NF1), le syndrome de Li-Fraumeni (mutation germinale de TP53), et le syndrome de Gardner. Ces situations représentent une faible minorité des cas, mais leur identification est importante pour le conseil génétique familial.
Symptômes et présentation clinique
Le problème majeur avec le fibrosarcome. Comme avec la plupart des sarcomes des tissus mous. Est que ses premiers symptômes sont souvent discrets et trompeurs. La tumeur se développe initialement sans douleur, ce qui retarde fréquemment la consultation médicale.
Les signes d’alerte à connaître
Le signe le plus commun est l’apparition d’une masse palpable, ferme, de consistance variable, dans une extrémité ou sur le tronc. Cette masse peut être indolore pendant des mois, amenant parfois le patient à la confondre avec un kyste ou un lipome bénin. Un délai moyen de plusieurs mois entre l’apparition des premiers symptômes et le diagnostic est régulièrement rapporté dans les études, notamment parce que les patients et parfois les médecins généralistes minimisent initialement la tuméfaction.
La douleur apparaît généralement lorsque la tumeur atteint une taille significative et commence à comprimer des structures nerveuses ou vasculaires voisines. Des signes fonctionnels comme une limitation des mouvements ou une impotence fonctionnelle d’un membre peuvent compléter le tableau.
Les signes généraux, fatigue, amaigrissement, fièvre. Sont plus rares au stade localisé et évoquent davantage une maladie avancée ou métastatique.
Ce tableau clinique non spécifique explique pourquoi tout médecin confronté à une tuméfaction des parties molles persistant plus de quatre à six semaines, ou mesurant plus de 5 cm, doit initier un bilan d’imagerie sans attendre.
Diagnostic : imagerie, biopsie et anatomopathologie
Le diagnostic de fibrosarcome repose sur une démarche rigoureuse en plusieurs étapes, et aucune ne peut être escamotée.
Imagerie : IRM en première intention pour les tissus mous
L’IRM (imagerie par résonance magnétique) est l’examen de référence pour caractériser une tumeur des parties molles. Elle permet de préciser les dimensions exactes de la masse, ses rapports avec les structures nobles environnantes (vaisseaux, nerfs, os), et de détecter des signes évocateurs de malignité : signal hétérogène, zones de nécrose interne, contours irréguliers. Pour les localisations profondes (rétropéritonéale, intra-abdominale), le scanner (TDM) avec injection peut être préféré ou compléter l’IRM.
La recherche de métastases pulmonaires. Les plus fréquentes pour les sarcomes des tissus mous, repose sur un scanner thoracique systématique. Une scintigraphie osseuse ou un TEP-scan (PET-scan) peut être prescrit selon le contexte pour évaluer l’extension de la maladie.
Biopsie : l’étape décisive
L’imagerie oriente, mais seule la biopsie permet de confirmer le diagnostic. Elle doit impérativement être réalisée dans un centre spécialisé en sarcomes, ou du moins planifiée en concertation avec un chirurgien référent. La trajectoire de la biopsie doit être soigneusement choisie pour éviter de contaminer des zones saines et pour faciliter l’exérèse chirurgicale ultérieure. Une biopsie mal conduite peut rendre une chirurgie conservatrice impossible et compromettre le pronostic.
La technique privilégiée est la biopsie percutanée au trocart, guidée par imagerie (écho ou scanner). L’exérèse chirurgicale directe sans biopsie préalable (biopsie-exérèse) n’est envisageable que pour des lésions superficielles de petite taille.
Anatomopathologie et immunohistochimie
L’analyse anatomopathologique de la pièce biopsique est au cœur du diagnostic. Le pathologiste examine la morphologie des cellules, le patron architectural (chevrons), le taux de mitoses et le degré de nécrose pour établir le grade FNCLCC. Un panel d’immunohistochimie est systématiquement réalisé pour exclure d’autres diagnostics proches (carcinome sarcomatoïde, mélanocytome desmoplastique, etc.). Dans certains cas, la biologie moléculaire (recherche de la fusion ETV6-NTRK3 chez l’enfant, ou d’autres altérations génomiques) complète le bilan pour affiner le diagnostic et identifier des cibles thérapeutiques.
Staging TNM et évaluation du pronostic
Une fois le diagnostic histologique confirmé, la stadification (staging) de la maladie est indispensable pour guider les décisions thérapeutiques. Le système utilisé est la classification TNM de l’AJCC (American Joint Committee on Cancer), spécifiquement adaptée aux sarcomes des tissus mous :
- T : taille de la tumeur (T1 : ≤ 5 cm, T2 : > 5 cm) et localisation (superficielle ou profonde par rapport au fascia).
- N : atteinte des ganglions lymphatiques régionaux (rare pour les fibrosarcomes, mais possible).
- M : présence ou absence de métastases à distance.
- G : grade histologique (G1, G2, G3 selon FNCLCC).
Les stades résultants vont de stade I (tumeur localisée, bas grade) à stade IV (métastases à distance). Le grade histologique est intégré directement dans la stadification, ce qui reflète son importance pronostique capitale.
Les facteurs de mauvais pronostic identifiés dans les grandes séries sont : un grade élevé (G3), une taille tumorale supérieure à 5 cm, une localisation profonde, des marges chirurgicales envahies (résection R1 ou R2), la présence de métastases ganglionnaires ou à distance, et un délai diagnostique prolongé. À l’inverse, un fibrosarcome de grade 1, localisé, de moins de 5 cm et réséqué avec des marges saines constitue le profil le plus favorable.
Traitements du fibrosarcome humain
La prise en charge du fibrosarcome est multimodale et doit être décidée en réunion de concertation pluridisciplinaire (RCP) dans un centre spécialisé ou labellisé sarcomes. En France, le réseau national de référence Conticanet/NetSarc coordonne l’expertise et les prises en charge.
Chirurgie : la pierre angulaire
La chirurgie reste le traitement de référence, seul susceptible d’obtenir une guérison. L’objectif est d’obtenir une résection R0, c’est-à-dire une exérèse complète avec des marges de tissu sain en périphérie de la tumeur. La tendance actuelle est à la chirurgie conservatrice (préservation du membre), qui permet de réséquer la tumeur avec ses marges sans amputation dans la grande majorité des cas, grâce aux progrès de l’imagerie préopératoire et aux techniques chirurgicales reconstructrices.
L’amputation n’est envisagée qu’en dernier recours, lorsque la tumeur envahit massivement les axes vasculo-nerveux principaux et qu’une résection R0 conservatrice est jugée impossible. Des études ont montré que la chirurgie conservatrice associée à la radiothérapie adjuvante offre des résultats de survie globale équivalents à l’amputation pour les sarcomes des membres de haut grade.
Radiothérapie adjuvante
La radiothérapie est administrée en complément de la chirurgie pour les tumeurs de grade intermédiaire ou élevé, et/ou lorsque les marges chirurgicales sont étroites ou incertaines. Elle peut être délivrée en pré-opératoire (pour réduire le volume tumoral et faciliter la résection) ou en post-opératoire (pour stériliser le lit opératoire). Les doses habituellement utilisées se situent entre 50 et 66 Gy, délivrées en fractions de 1,8 à 2 Gy. La radiothérapie adjuvante réduit significativement le taux de récidive locale, qui reste l’un des défis majeurs de cette maladie.
Chimiothérapie systémique
L’efficacité de la chimiothérapie dans les sarcomes des tissus mous est réelle mais modérée. Les agents de référence sont la doxorubicine (adriamycine) en monothérapie ou associée à l’ifosfamide. Les taux de réponse objective avec ces protocoles varient typiquement entre 25 et 40 % dans les sarcomes métastatiques ou localement avancés.
La chimiothérapie est indiquée en situation néoadjuvante (avant chirurgie) pour les tumeurs volumineuses de haut grade afin de réduire leur taille, ou en situation adjuvante pour les tumeurs à très haut risque métastatique. En situation palliative (maladie métastatique), elle vise à contrôler la progression de la maladie et à maintenir la qualité de vie. Des lignes ultérieures incluent la trabectédine (Yondelis), le pazopanib et le gemcitabine associé au docétaxel.
Approches innovantes et essais cliniques en 2026
Les inhibiteurs de TRK (larotrectinib, entrectinib) représentent une avancée majeure pour les tumeurs porteuses de la fusion ETV6-NTRK3, typiquement les fibrosarcomes infantiles. Ces thérapies ciblées ont démontré des taux de réponse supérieurs à 75 % dans des cohortes de patients avec fusion NTRK, toutes tumeurs confondues, ce qui en fait un traitement de choix dans ces situations spécifiques.
Des essais cliniques évaluent actuellement des approches d’immunothérapie (inhibiteurs de checkpoint comme le pembrolizumab), des thérapies cellulaires adoptives et des combinaisons innovantes pour les sarcomes réfractaires. En 2026, les données restent encore limitées pour le fibrosarcome en particulier, mais certains sous-groupes pourraient bénéficier de ces nouvelles stratégies.
Espérance de vie et taux de survie par stade
C’est la question que chaque patient diagnostiqué se pose, légitimement. Les chiffres présentés ci-dessous sont des moyennes populationnelles. Ils ne prédisent pas le destin individuel d’un patient donné et doivent être interprétés avec l’oncologue référent.
Pour les sarcomes des tissus mous de haut grade (qui incluent les fibrosarcomes G2-G3), les taux de survie globale à 5 ans publiés dans les séries les plus récentes varient approximativement ainsi selon le stade :
| Stade | Survie globale à 5 ans (estimation) |
|---|---|
| Stade I (bas grade, localisé) | 80–90 % |
| Stade II (haut grade, ≤ 5 cm) | 60–75 % |
| Stade III (haut grade, > 5 cm) | 40–55 % |
| Stade IV (métastatique) | 15–25 % |
Le taux de récidive locale après chirurgie avec marges saines est estimé à 10–20 % pour les sarcomes des membres bien pris en charge dans des centres de référence. Ce taux monte significativement en cas de marges envahies. Les métastases pulmonaires surviennent dans environ 30 à 50 % des cas de haut grade sur un suivi à long terme, souvent dans les deux à trois premières années suivant le traitement initial.
La survie à 10 ans est globalement inférieure de 10 à 15 points à la survie à 5 ans pour les stades II et III, en raison du risque de récidive tardive. Les fibrosarcomes de grade 1 (bas grade, bien différenciés) ont un pronostic nettement plus favorable, avec des taux de survie à 10 ans supérieurs à 70–80 % lorsqu’une résection R0 est obtenue.
Pour le fibrosarcome infantile, le pronostic est radicalement différent : les taux de guérison après chirurgie ± chimiothérapie dépassent 80–90 %, et l’avènement des inhibiteurs de TRK a encore amélioré les perspectives pour les formes inopérables.
Suivi post-traitement et surveillance des récidives
Après la fin du traitement actif, le suivi régulier est indispensable. Son but est double : détecter précocement une récidive locale ou l’apparition de métastases, et surveiller les séquelles des traitements.
Le protocole de surveillance recommandé dans les centres spécialisés comprend généralement :
- Une IRM ou un scanner de la zone opérée tous les 3 à 6 mois pendant les 2 à 3 premières années (période de risque maximal de récidive locale).
- Un scanner thoracique tous les 3 à 6 mois pendant au moins 3 ans, puis annuellement, pour dépister les métastases pulmonaires.
- Un examen clinique régulier par l’équipe oncologique et chirurgicale.
La fréquence du suivi est adaptée au grade et au stade initial : un fibrosarcome de bas grade localisé sera surveillé moins intensivement qu’un grade 3 avec marges initiales proches. La durée minimale recommandée du suivi actif est de 10 ans, car les récidives tardives (> 5 ans) existent, particulièrement pour les tumeurs de bas et intermédiaire grade.
Toute nouvelle masse, toute douleur inhabituellement persistante dans la zone traitée, ou tout symptôme respiratoire nouveau doit conduire à une consultation sans délai entre deux rendez-vous programmés.
Fibrosarcome vs autres sarcomes des tissus mous
Le terme “sarcome des tissus mous” regroupe plus d’une cinquantaine d’entités histologiquement distinctes. Comprendre ce qui différencie le fibrosarcome des autres types les plus fréquents aide à mieux saisir sa spécificité diagnostique et thérapeutique.
| Type de sarcome | Cellule d’origine | Localisation fréquente | Particularité |
|---|---|---|---|
| Fibrosarcome | Fibroblaste | Extrémités, tronc | Patron en chevrons, fusion ETV6-NTRK3 (forme infantile) |
| Liposarcome | Adipocyte | Rétropéritoine, cuisse | Type le plus fréquent des sarcomes de l’adulte |
| Léiomyosarcome | Cellule musculaire lisse | Utérus, rétropéritoine, vasculaire | Fréquent chez la femme |
| Angiosarcome | Cellule endothéliale | Cuir chevelu, sein, foie | Très agressif, souvent lié aux radiations |
| Synovialosarcome | Non synoviale (origine indéterminée) | Membres, tendons | Translocation t(X. 18) spécifique, touche les jeunes adultes |
| Sarcome pléomorphe indifférencié | Indifférenciée | Membres, rétropéritoine | Autrefois appelé histiocytofibrome malin |
Une distinction fondamentale : tous ces sarcomes partagent des principes thérapeutiques communs (chirurgie R0, radiothérapie, doxorubicine), mais leurs comportements biologiques, leurs sensibilités aux traitements et leurs pronostics diffèrent significativement. C’est pourquoi la relecture systématique des lames anatomopathologiques par un centre expert est recommandée : un “fibrosarcome” diagnostiqué en dehors d’un centre spécialisé peut parfois se révéler être une autre entité à la relecture, avec des implications thérapeutiques majeures.
Fibrosarcome chez l’animal : chat et chien
La recherche sur Google mêle souvent résultats humains et vétérinaires. Voici un éclairage succinct pour distinguer les deux contextes.
Fibrosarcome chez le chat
Le fibrosarcome félin est l’un des sarcomes les plus fréquents chez le chat. Il existe deux formes principales : les fibrosarcomes non associés aux sites d’injection, qui surviennent généralement sur les membres ou la tête chez des chats âgés, et les sarcomes du site d’injection (SSI), directement liés à des réactions inflammatoires chroniques au point de vaccination ou d’injection. Ces derniers sont particulièrement agressifs, avec un fort taux de récidive locale et un potentiel métastatique élevé. L’espérance de vie d’un chat atteint de fibrosarcome varie considérablement selon la localisation, le grade et le traitement : avec chirurgie seule, la médiane de survie est souvent de 6 à 12 mois pour les SSI. La combinaison chirurgie-radiothérapie peut l’étendre à 2 ans dans certains cas. En phase terminale, les soins visent essentiellement à maintenir le confort de l’animal.
Fibrosarcome chez le chien
Chez le chien, le fibrosarcome des tissus mous est également rencontré, avec une prédilection pour les membres, la tête et le tronc. Les grandes races semblent légèrement surreprésentées. Le traitement repose, comme chez l’humain, sur l’exérèse chirurgicale large. Le fibrosarcome osseux existe aussi chez le chien, notamment sur les os longs.
Différences essentielles avec le fibrosarcome humain
Même si le nom est identique, les contextes biologiques, les facteurs déclenchants (vaccins pour les chats, pas pour l’homme) et les options thérapeutiques disponibles diffèrent substantiellement. Le suivi d’un animal atteint relève exclusivement du vétérinaire oncologue, tandis que la prise en charge humaine implique une équipe pluridisciplinaire médico-chirurgicale spécialisée.
En explorant les traitements du fibrosarcome chez l’animal, il est important de comprendre que la chimiothérapie figure parmi les options thérapeutiques possibles, comme détaillé dans notre guide sur l’efficacité de la chimiothérapie chez le chien et son impact sur la qualité de vie.
FAQ : fibrosarcome, espérance de vie et questions des patients
Qu’est-ce exactement qu’un fibrosarcome humain?
Le fibrosarcome humain est une tumeur maligne rare issue des fibroblastes (cellules du tissu conjonctif). Il se développe principalement dans les parties molles des extrémités. Son diagnostic repose sur la biopsie et l’analyse anatomopathologique. Il diffère des cancers “classiques” (carcinomes) et appartient à la famille des sarcomes des tissus mous.
Quelle est l’espérance de vie avec un sarcome de type fibrosarcome?
Elle varie fortement selon le grade et le stade. Un fibrosarcome de bas grade localisé et réséqué offre une survie à 5 ans supérieure à 80 %. Pour un stade IV (métastatique) de haut grade, ce taux tombe à 15–25 %. Chaque situation est unique : votre oncologue est le seul interlocuteur pour interpréter ces chiffres à votre cas particulier.
Peut-on guérir complètement d’un fibrosarcome?
Oui, une guérison complète est possible, surtout pour les formes localisées de bas ou intermédiaire grade réséquées avec des marges saines. Le fibrosarcome infantile (enfant de moins de 5 ans) présente un pronostic particulièrement favorable, avec des taux de guérison supérieurs à 80 % grâce à la chirurgie et aux nouvelles thérapies ciblées anti-NTRK.
Quels sont les premiers symptômes d’un sarcome comme le fibrosarcome?
Le signe d’alarme principal est une masse des parties molles indolore et persistante, souvent sur un membre. La douleur apparaît tardivement. Toute tuméfaction persistant plus de 4 à 6 semaines, profonde ou de plus de 5 cm, doit faire l’objet d’une consultation et d’un bilan d’imagerie sans délai.
Quelle est l’espérance de vie d’un chat atteint de fibrosarcome?
Pour les sarcomes du site d’injection (forme la plus agressive chez le chat), la médiane de survie après chirurgie seule est généralement de 6 à 12 mois. Avec une prise en charge combinée (chirurgie large + radiothérapie), certains chats atteignent 2 ans de survie. Une consultation avec un vétérinaire oncologue est indispensable pour évaluer le cas individuel de l’animal.
Quels médecins consulter en cas de fibrosarcome humain?
La prise en charge implique un oncologue médical, un chirurgien spécialisé en sarcomes, un radiothérapeute et un anatomopathologiste expert. En France, les centres labellisés du réseau NetSarc sont les références nationales. Votre médecin généraliste ou spécialiste peut vous orienter vers ces structures.
Pour approfondir vos connaissances sur les cancers rares, les sarcomes et les pathologies oncologiques en général, vous trouverez de nombreuses ressources complémentaires dans notre rubrique dédiée à l’oncologie et aux maladies rares.